English
 Italian
 Spanish
 Thai
 Japanese
 Portuguese
 Korean
 Russian
 French
 German
 Polish
 Arabic
 Indonesian

Jak ocenić jakość produktu, dane analityczne i spójność partii
Oceniając chińskiego dostawcę półproduktu farmaceutycznego 2-bromo-1-[4-(metylosulfonylo)fenylo]-1-etanonu , jakość produktu należy oceniać na podstawie więcej niż jednego wyniku czystości. Związek ten jest organicznym bromowanym ketonem aromatycznym zawierającym podstawnik metylosulfonylowy, a jego przydatność do rozwoju farmaceutycznego lub późniejszej produkcji zależy od jego tożsamości, profilu zanieczyszczeń, identyfikowalności analitycznej i konsystencji pomiędzy partiami. Dostawca, który może zapewnić wiarygodną dokumentację analityczną i system kontrolowanej jakości, pomaga zmniejszyć ryzyko nieoczekiwanych wyników podczas dalszego przetwarzania.
W przypadku pozyskiwania półproduktów farmaceutycznych kluczową kwestią nie jest po prostu to, czy materiał spełnia określoną specyfikację. Chodzi o to, czy dostawca może wykazać, że specyfikacja jest odpowiednia pod względem technicznym, metody analityczne są odpowiednie, a każdą zwolnioną partię można prześledzić w towarzyszącej jej dokumentacji jakości. Rozważania te stają się szczególnie ważne, gdy materiał przechodzi od wstępnej oceny do walidacji procesu, rutynowej produkcji lub dostawy międzynarodowej.
Zrozumienie produktu i jego wymagań jakościowych
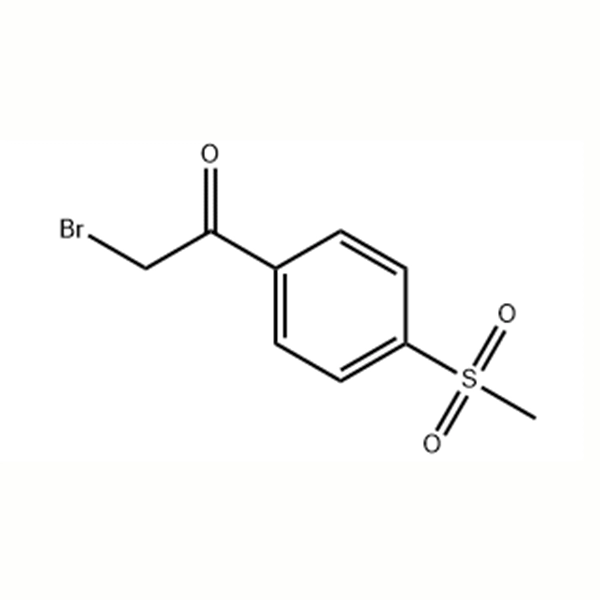
2-Bromo-1-[4-(metylosulfonylo)fenylo]-1-etanon jest również powszechnie opisywany nazwą strukturalną 2-bromo-1-[4-(metylosulfonylo)fenylo]etan-1-on. Jego struktura molekularna obejmuje pierścień aromatyczny, grupę metylosulfonylową, grupę karbonylową i bromowany węgiel sąsiadujący z grupą karbonylową. Te cechy strukturalne określają tożsamość chemiczną związku i wpływają na kwestie analityczne, którymi należy się zająć podczas kwalifikacji materiału.
Wzór cząsteczkowy to C₉H₉BrO₃S, o teoretycznej średniej masie cząsteczkowej wynoszącej około 277,14 g/mol. Informacje takie stanowią punkt wyjścia do potwierdzenia tożsamości, ale sam wzór cząsteczkowy i masa cząsteczkowa nie wystarczą do ustalenia jakości materiału. Pełna ocena powinna łączyć potwierdzenie strukturalne z czystością ilościową, substancjami pokrewnymi i innymi cechami określonymi w uzgodnionej specyfikacji produktu.
W przypadku półproduktu farmaceutycznego wymaganą specyfikację należy ustalić zgodnie z jego zamierzonym zastosowaniem i wymaganiami procesowymi klienta. Materiał przeznaczony do badań na wczesnym etapie może być oceniany inaczej niż materiał przeznaczony do kontrolowanego komercyjnego procesu produkcyjnego. Rozróżnienie powinno być raczej udokumentowane, a nie zakładane, zwłaszcza gdy ten sam produkt jest oferowany klientom pracującym w ramach różnych systemów jakości.
Dlaczego sama czystość nie wystarczy
Certyfikat analizy może wskazywać wynik wysokiej czystości chromatograficznej, ale wartość tę należy interpretować w kontekście metody analitycznej. Na przykład procent powierzchni HPLC reprezentuje względną odpowiedź detektora na wykryte piki chromatograficzne w określonych warunkach. Nie jest on automatycznie równy procentowi masowemu docelowego związku ani nie stwierdza braku zanieczyszczeń, których metoda nie może odpowiednio wykryć.
Technicznie użyteczny pakiet jakości powinien określać metodę analityczną, wynik, kryterium akceptacji i mający zastosowanie numer partii. Jeżeli metoda opiera się na HPLC, informacje uzupełniające powinny umożliwić zrozumienie, w jaki sposób identyfikowany jest pik docelowy i jak oceniane są istotne zanieczyszczenia. W stosownych przypadkach zapisy walidacji lub weryfikacji metody mogą dostarczyć dodatkowych dowodów na przydatność analityczną.
Testowanie tożsamości należy rozpatrywać oddzielnie od badania czystości. W zależności od uzgodnionej specyfikacji, potwierdzenie struktury mogą potwierdzać techniki takie jak NMR, spektrometria mas lub spektroskopia w podczerwieni. HPLC może dostarczyć cennych informacji na temat składu chromatograficznego, podczas gdy inne metody mogą rozwiązać problemy, których sama chromatografia nie jest w stanie rozwiązać. Dokładna kombinacja powinna odzwierciedlać związek, ocenę ryzyka i wymagania jakościowe klienta.
To rozróżnienie ma znaczenie przy porównywaniu ofert różnych dostawców. Dwa materiały o tej samej podanej czystości mogą nie mieć równoważnych profili zanieczyszczeń, jakości dokumentacji lub pewności analitycznej. Porównanie jedynie nagłówkowego wskaźnika czystości może zatem stworzyć mylące wrażenie równoważności.
Profilowanie zanieczyszczeń i zgodność z dalszym procesem
Profil zanieczyszczeń półproduktu farmaceutycznego może wpływać na wydajność kolejnych etapów przetwarzania. W zależności od składu chemicznego dalszych etapów, śladowe zanieczyszczenia mogą wpływać na selektywność reakcji, izolację produktu, skuteczność oczyszczania lub profil zanieczyszczeń późniejszego półproduktu. Rzeczywisty wpływ zależy od procesu klienta i powinien zostać ustalony na podstawie oceny technicznej, a nie uogólnionych założeń.
W przypadku 2-bromo-1-[4-(metylosulfonylo)fenylo]-1-etanonu dostawca i klient powinni uzgodnić odpowiednie kontrole zanieczyszczeń w oparciu o metodę produkcji, dostępną wiedzę analityczną i zamierzone zastosowanie. Potencjalnie powiązane substancje należy oceniać przy użyciu naukowo uzasadnionych metod. Jeżeli wiadomo, że określone zanieczyszczenie jest istotne, określona wartość graniczna i odpowiednie podejście analityczne mogą być bardziej przydatne niż wymaganie dotyczące niezróżnicowanej czystości całkowitej.
Pozostałości rozpuszczalników, zawartość wody, pozostałości nieorganiczne i inne cechy jakościowe mogą również wymagać uwzględnienia, jeśli jest to istotne dla procesu produkcyjnego lub specyfikacji materiału. Nie każdy atrybut musi być testowany dla każdej aplikacji. Celem jest ustanowienie proporcjonalnej strategii kontroli, która uwzględnia rzeczywiste ryzyko i zapewnia znaczące dowody przydatności.
Odpowiedź dostawcy na pytania techniczne ma również charakter informacyjny. Czy dostawca może wyjaśnić, które metody analityczne potwierdzają raportowane wyniki? Czy może wyjaśnić różnicę między rutynowym testem wydania a dodatkowym testem specyficznym dla klienta? Czy może ocenić proponowaną specyfikację przed przyjęciem zamówienia? Możliwości te pomagają określić, czy kontrola jakości jest zintegrowana z produkcją, czy traktowana jedynie jako ostateczna dokumentacja.
Identyfikowalność partii i dokumentacja jakościowa
Identyfikowalność partii jest niezbędna, gdy półprodukt jest stosowany w regulowanym lub ściśle kontrolowanym środowisku produkcyjnym. Każda dostawa powinna być powiązana z możliwą do zidentyfikowania partią produkcyjną i powiązaną z nią dokumentacją wydania. Klient powinien być w stanie bez dwuznaczności uzgodnić etykietę materiału, świadectwo analizy, ilość i odpowiednią dokumentację wysyłkową.
Certyfikat analizy powinien zawierać co najmniej jednoznaczną identyfikację produktu, numer partii, obowiązujące wyniki badań, limity specyfikacji oraz odpowiednie zezwolenie na dopuszczenie do obrotu. W zależności od systemu jakości klienta, rynku i ustaleń umownych mogą być wymagane dodatkowe dokumenty. Mogą one obejmować kartę charakterystyki, specyfikację produktu, szczegóły opakowania lub kwestionariusz jakości.
Kontrola dokumentów jest szczególnie ważna w przypadku zmiany specyfikacji. W przypadku zmiany metody analitycznej, limitu testu, procesu produkcyjnego lub konfiguracji opakowania dostawca powinien posiadać określoną procedurę oceny i informowania o zmianie. Klienci powinni ustalić, które zmiany wymagają wcześniejszego powiadomienia lub zatwierdzenia, zamiast polegać na nieformalnej komunikacji.
Ważne jest również rozróżnienie pomiędzy certyfikatami dostawcy na poziomie przedsiębiorstwa a zgodnością z konkretnym produktem. Certyfikacja systemu zarządzania ISO może stanowić dowód zdefiniowanych ram zarządzania, ale nie stanowi niezależnego dowodu, że dany półprodukt spełnia każdą specyfikację klienta lub wymagania przepisów farmaceutycznych. Dowody na wydanie produktu i zakres każdego certyfikatu należy rozpatrywać osobno.
Ocena chińskiego dostawcy półproduktów farmaceutycznych
Chiny są ważnym rynkiem zaopatrzenia w półprodukty farmaceutyczne, ale wybór dostawców powinien opierać się na wykazanych możliwościach, a nie wyłącznie na położeniu geograficznym. Wykwalifikowany dostawca powinien być w stanie wyjaśnić swoje ustalenia dotyczące zarządzania jakością, zasoby analityczne, kontrole produkcyjne i podejście do zwalniania serii.
Firma Jiangsu Jingye Pharmaceutical została założona w 1994 r. i zrestrukturyzowana w 2016 r. Firma prowadzi zintegrowaną działalność obejmującą badania i rozwój, produkcję oraz handel międzynarodowy, obejmującą obiekty o powierzchni 50 000 metrów kwadratowych w Changzhou w prowincji Jiangsu. Jego możliwości techniczne obejmują reakcje wysokotemperaturowe i wysokociśnieniowe, uwodornienie, syntezę chiralną i destylację w wysokiej próżni.
Firma raportuje, że działa zgodnie ze standardami GMP i utrzymuje nowoczesne zaplecze produkcyjne, zaawansowane instrumenty analityczne oraz system zarządzania BHP. Posiada certyfikaty ISO 9001, ISO 14001 i GB/T 45001, a także licencję na produkcję leków. Te możliwości na poziomie przedsiębiorstwa zapewniają przydatne podstawy podczas oceny potencjalnego partnera produkcyjnego, podczas gdy faktyczna specyfikacja produktu, trasa wytwarzania, metody analityczne i ustalenia dotyczące uwalniania powinny nadal zostać potwierdzone dla konkretnego półproduktu.
Długoterminowa współpraca z uczelniami i instytucjami badawczymi może również wspierać rozwój techniczny i rozwiązywanie problemów. Dla klienta oceniającego nowe źródło materiału praktyczna wartość leży w zdolności dostawcy do jasnego omówienia wymagań technicznych, oceny wykonalności specyfikacji i utrzymywania niezawodnej komunikacji przez cały okres kwalifikacji i dostawy.
Budowanie praktycznego procesu kwalifikacji dostawców
Proces kwalifikacji dostawcy powinien rozpocząć się od przeglądu technicznego specyfikacji produktu i dokumentacji dostępnej dla proponowanego materiału. Klient może następnie ocenić, czy metody analityczne dostawcy odpowiadają wymaganym cechom jakościowym i czy raportowane wyniki są wystarczająco identyfikowalne.
Ocena próbki może dostarczyć dodatkowego dowodu przydatności, ale próbka laboratoryjna nie powinna być automatycznie traktowana jako dowód zgodności na skalę komercyjną. Jeżeli projekt zmierza w kierunku dostaw rutynowych, proces kwalifikacji powinien uwzględniać kontrolę produkcji, zarządzanie zmianami, zapisy partii oraz zdolność dostawcy do utrzymania uzgodnionej specyfikacji w czasie.
Przegląd powinien także ustalić, w jaki sposób badane i komunikowane są odchylenia, wyniki niezgodne ze specyfikacją, reklamacje i zmiany jakościowe. Rozwiązania te stają się szczególnie ważne, gdy awarie materiałowe mogą przerwać dalszą produkcję lub wymagać kosztownych badań.
Jasny podział obowiązków jest korzystny. Dostawca powinien dostarczyć dokładne informacje o produkcie i odpowiednie dowody dopuszczenia do obrotu, natomiast klient powinien określić zamierzone zastosowanie materiału, wymaganą specyfikację i obowiązujące kryteria kwalifikacyjne. Jeżeli potrzebne są dodatkowe badania lub dokumentacja, wymagania należy uzgodnić przed dostawą komercyjną.
Wniosek
Wybór dostawcy półproduktu farmaceutycznego 2-bromo-1-[4-(metylosulfonylo)fenylo]-1-etanonu w Chinach wymaga oceny jakości wykraczającej poza reklamowaną wartość czystości. Potwierdzenie strukturalne, profilowanie zanieczyszczeń, przydatność metod, identyfikowalność partii i kontrola zmian przyczyniają się do bardziej wiarygodnej oceny jakości materiału.
Jiangsu Jingye Pharmaceutical oferuje ugruntowane zaplecze w zakresie produkcji farmaceutycznej, możliwości techniczne w zakresie kilku wyspecjalizowanych procesów reakcji i separacji oraz międzynarodowy zasięg biznesowy. W przypadku klientów rozważających ten konkretny półprodukt następnym krokiem jest potwierdzenie możliwości produkcyjnych i analitycznych konkretnego produktu, przegląd obowiązującej specyfikacji i ustalenie jasnych wymagań dotyczących dokumentacji jakościowej przed przystąpieniem do rutynowej dostawy.
Dobrze wykwalifikowany dostawca to nie tylko taki, który może dostarczyć partię spełniającą dzisiejsze limity testowe. To taki, który może wspierać spójny, identyfikowalny i technicznie uzasadniony proces dostaw w miarę ewolucji wymagań klienta.